Rabu, 04 Januari 2012
Cara Mendapatkan Chempup
masuk ke situs http://chemtoolbox.com
register dulu agar bisa mengunduh chempub
masuk ke halaman chempup
klik disini untuk mengunduh
setelah itu ikuti langkah-langkahnya pilih download dan tempatkan file iso tadi di komputer
Sumber : chemtoolbox.com
Chemoffice (Cara Menggunakannya)
Chem office adalah sebuah program yang bisa membuat gambar-gambar zat kimia dapat berupa molekul sederhana maupun kompleks. Ga cuman itu ajah tapi kamu bisa belajar cara pergerakan dan perputaran dari aplikasi 3D nya.
Apalagi bisa d setting dengan kecepatan perputarannya dan bisa mengetahui stabil d kecepatan berapa. Jika kamu belajar Adsorpsi mungkin itu bisa jadi pembelajaran kamu.
Dan bisa mengetahui rumus keseimbangannya.
berikut ini adalah video cara menggunakan chemoffice
youtube.com
[Chemsketch] Alternatif Membuat Gambar 3 Dimensi Bentuk Molekul
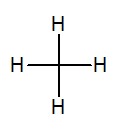
Bagaimana membuatnya dan bagaimana menjadikannya bentuk molekul 3D. Berikut langkah yang dapat ditempuh (saya misalkan membuat bentuk molekul CH4).
Dengan Chemsketch:
- Buka aplikasi Chemsketch
- Pada mode Structure klik Atom C yang ada di tool kiri, dan klik sekali pada area kerja hingga menghasilkan rumus molekul CH4
- Add explicite hydrogen dari menu Tools untuk membuat bentangan rumus struktur (ups) atom pusat (C) belum nampak?
Seleksi rumus struktur, klik menu Tools dan pilih Strucutre Properties maka akan muncul menu pop up dan pada tab Common beri centang All Show Carbons. Maksudnya seperti pada gambar berikut
Jangan lupa seleksi (blok) rumus struktur CH4nya dulu yah. - Berikutnya adalah penting untuk melakukan Optimisasi strukture 3D. Caranya klik menu Tools kemudian klik 3D structure optimization, kalau ada tawaran (klik yes untuk menghilangkan atom H saat optimisasi 3D-nya.
- Setelah itu Silahkan buka 3D Viewer Acd Lab dari Start menu.
- Kembali beralihkan ke Chemsketch 2D untuk mengkopi 2D ke 3D.
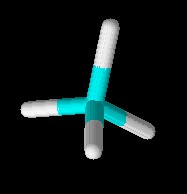
Hasilnya langsung nampak seperti gambar berikut:
- Selanjutnya kita merotasi untuk dapat menunjukkan berbagai properties bentuk molekul seperti panjang ikatan dan sudut yang dibentuk oleh 3 buah atom dengan Chemsketch ini.
Spartan 10, Software Kimia Komputasi
Softaware kimia komputasi sangat banyak macam dan kegunaannya. Selama ini saya hanya menggunakan sebatas untuk pengajaran saya di kelas. Yang paling sering adalah untuk mengambar stuktur senyawa untuk memberikan gambaran sedikit lebih nyata dibandingkan hanya berbicara atau sambil mengimajinasikan di otak saja. Siswa yang belum menemukan bayangan imaginasinya tentu akan kesulitan memahami konsep kimia yang saya ajarkan.
Tujuan utama berbagai software kimia komputasi adalah untuk melakukan penelitian terkait kimia teori yang menunjang kimia eksperimen. Hanya saja untuk mendapatkannya harus membayar lisensi yang terbilang tidak murah. Kalau menggunakan software yang bajakan tentu hal ini melanggar etika dan bisa saja dikenai sangsi. Meskipun demikian kalau untuk pembelajaran sering kali kita masih bisa memanfaatkannya dengan berbagai keterbatasan.
Seolah berlomba melakukan revisi, modifikasi, serta peningkatan kemampuan dan daya dukung dengan berbagai perangkat keras untuk memenuhi tuntutan akurasi dan kekomplekan komputasi dalam sistem kimia. Seperti pada Spartan 10 ini. Kita bisa melihat fiturnya antara lain Spartan 10 memberikan dorongan kinerja dan banyak fitur baru dengan tetap menjaga kemudahan penggunaan Spartan yang tak tertandingi. Spartan memfasilitasi berbagai tugas kimia komputasi, termasuk pencarian konformasi, struktur, energi, sifat spektrum, dan mengukur kesamaan molekul 3-D.
Selengkapnya fitur Spartan 10:
- Peningkatan Kinerja – Spartan’10 mendukung chipset I7 baru dari Intel, dalam praktek ini akan memperluas fungsi paralel dengan core memory 8-shared, secara signifikan ini meningkatkan fungsionalitas Paralel Spartan.
- Tampilan diagram Energi Orbital
- potensial permukaan hidrida untuk menjelajahi selektivitas nukleofilik
- Extension of T1 thermochemical recipe untuk silikon dan fosfor
- Fitur Permukaan clipping memungkinkan visualisasi dalam model grafis terhitung
- Peningkatan struktur database dan pilihan pencarian reaksi
- Peningkatan kemampuan pencarian spektrum inframerah
- Tutorial, masalah, dan Wikipedia dapat diakses dari dalam Spartan
- Sifat molekul dan atom yang diperluas dan deskriptor HKSA (Hubungan kuantitatif struktur-aktivitas)
- Perhitungan dan tampilan spektrum Raman
- Pilihan tampilan spektrum NMR termasuk DEPT, HSQC, dan HMBC
- Peningkatan akurasi pergeseran kimia 13C NMR
- Data mining, analisis statistik dan plotting
- Akses ke Sparta Spectra dan Database sifat spektra IR dan NMR, sifat molekul dan atom dan deskriptor HKSA
- Tab berbasis visualisasi pilihan untuk membuka file yang beragam; kustomisasi Toolbar untuk ikon
- Pengimplementasian Paralel frekuensi HF (Hartree Fock) dan DFT (density functional theory) dan metode RI-MP2
- Pengimplementasian penuh untuk sistem komputer 64 bit.
Hehehe jadi ingat waktu menjalankan aplikasi berbasis sistem 32 bit dengan RAM yang seharusnya 4 GB kok terdeteksi hanya 3,2 GB, lah yah jelas karena sistem 32 bit tidak support kapasitas rak segitu.
Dari web penyedia software Spartan ini kita juga bisa mengunduh buku gratis tentang kimia komputasi, A Guide to Molecular Mechanics and Quantum Chemical Calculations by: W.J. Hehre. Buku ini berjumlah 812 halaman yang kalau beli buku aslinya seharaga $ 75.
Versi demo-nya bisa di download dari sini. Isikan form yang tersedia untuk mengunduhnya.
Sumber tulisan dari http://www.computational-chemistry.co.uk/spartan10.html
Sumber : Blog Urip, 5 Juni 2011
Avogadro
Avogadro adalah editor molekul maju dan visualisator dirancang untuk cross-platform digunakan dalam kimia komputasi, pemodelan molekul, bioinformatika,ilmu material, dan bidang terkait. Menawarkan kualitas render fleksibel tinggi dan arsitektur plugin yang kuat.
Cross-Platform: Molekuler pembangun / editor untuk Windows, Linux, dan Mac OS X.
Gratis, Open Source: Mudah untuk menginstal dan semua kode sumber tersedia di bawah GNU GPL.
Internasional: Terjemahan ke orang lain Cina, Perancis, Jerman, Italia, Rusia,Spanyol, dan, dengan bahasa yang lebih untuk datang.
Intuitif: Dibangun untuk bekerja dengan mudah untuk mahasiswa dan penelitimaju baik.
Cepat: Mendukung multi-threaded rendering dan komputasi.
Extensible: Plugin arsitektur untuk pengembang, termasuk rendering, alatinteraktif, perintah, dan skrip Python.
Fleksibel: Fitur termasuk impor Babel Buka file kimia, generasi masukan untuk beberapa paket kimia komputasi, kristalografi, dan biomolekul.
Screenshots
Dokumentasi untuk Avogadro yang tersebar di beberapa bagian, termasuktutorial dan walk-through, ditambah gambaran yang lebih rinci dari masing-masing alat, menu, perintah, dan menampilkan jenis:
Tutorial & Langkah-demi-Langkah Walk-through
screencasts
Peralatan
menu
Perintah & Ekstensi
Jenis tampilan
scripting
Untuk lebih jelasnya silahkan kunjungi situs resmi dari software ini di : http://avogadro.openmolecules.net/wiki/Main_Page
Analisa dengan Hyperchem (AB Initio)
Dr. Harno Dwi Pranowo, M.Si.
Pusat Kimia Komputasi Indonesia Austria, FMIPA UGM Yogyakarta AB INITIO
Metoda Ab initio merupakan metoda yang mempunyai akurasi paling tinggi diantara metoda penghitungan kimia komputasi lainnya seperti semi-empiris atau mekanika molekular. Sebagai konsekuensi dari pencapaian ketelitian yang tinggi dari metoda ab initio, metoda ini memerlukan waktu operasi yang tinggi sehingga metoda ini hanya mungkin diterapkan pada senyawa degan massa molekul kecil. Hal yang perlu diperhatikan adalah pada langkah pemilihan basis set. Pemilihan basis set akan sangat berpengaruh terhadap hasil yang dicapai. Untuk itu diperlukan data eksperimen sebagai pembanding. Secara teoritis, keabsahan penggunaan basis set dapat ditentukan dengan menghitung basis set superposition error yang menyatakan besarnya kesalahan penggunaan basis set dalam perhitungan.
Untuk melakukan kalkulasi dengan metoda mekanika kuantum ab initio, dipilih ab initio di menu Setup dalam program Hyperchem. Metode ab initio ini dapat digunakan untuk semua kalkulasi yang ada pada menu Compute.
I. Menghitung energi sistem [alkali/alkali tanah – air]
1. Masuk program Hyperchem.
Menggambar sistem molekul alkali/alkali tanah (Li+, Na+, Mg2+, Ca2+, Ba2+) – air. 1. Model build pada menu Build.
2. Pilih ab initio pada menu setup. Tentukan basis set yang akan digunakan untuk masing-masing atom dalam sistem. Pilih option dan masukkan muatan dan spin multiplicity sesuai dengan sistem yang dihitung. Spin multiplicity = 2s + 1, s berharga ½ untuk satu elektron tak berpasangan.
3. Lakukan perhitungan energi sistem dengan memilih geometry optimization atau single point pada menu compute.
4. Perhatikan energi, muatan dan momen dipol pada hasil perhitungan.
5. Tentukan energi interaksi antara kation dengan molekul air (intermoleculer) dengan cara menghitung energi masing-masing species menggunakan basis set yang sama dengan basis set pada penghitungan energi kompleks.
Analisa dengan Hyperchem (Pemodelan Spektroskopi UV)
Tujuan
Analisis spectra UV senyawa dengan metode semi empiris
Latar belakang
Di dalam program hyperchem, anda dapat menghitung beda energi antara keadaan elektronik dasar dengan keadaan elektronik tereksitasi dari system molecular dengan menggunakan metode ab initio atau metode semi empiris kecuali extended hukel. Untuk menghasilkan spectrum UV, anda harus melakukan perhitungan metode single excited CI (configuration interaction) dengan metode ab initio atau semiempiris yang dipilih. Gunakan kotak dialog Electronic Spectrum untuk menampilkan dan menganalisis spectrum UV-Vis yang dihasilkan dari perhitungan single excited CI. Setelah anda melakukan perhitungan single point, maka pilihan Electronic Spectrum pada menu compute akan aktif dan siap digunakan untuk analisis.
Frekuensi transisi v didefinisikan sebagai
Ei adalah energi keadaan awal dan Er adalah keadaan akhir dan h adalah tetapan Plank. ZINDO/S diparameterisasi khusus untuk pengukuran spectra UV-Vis, namun demikian metode semi empiris yang lain atau ab initio juga dapat digunakan.
Aplikasi dari spectroskopi UV-Vis sangat luas, termasuk didalamnya fitokimia, fotobiologi, fotofifik dan spektroskopi analisis. Beberapa contoh topik penggunaan spectroskopi UV-Vis antara lain :
· Perubahan serapan panjang gelombang dari zat warna akibat perubahan substituen.
· Mempelajari spectra transfer muatan pada ion logam-ligan.
· Menentukan transisi absorpsi UV-Vis yang didasarkan pada keterlibatan orbital dalam transisi.
Sebagai catatan, jika anda mempelajari molekul organic yang mempunyai ikatan terkonjugasi seperti cat, seringkali hanya diperlukan sedikit orbital dalam CI. Sebagai contoh, jika akan menentukan spectrum UV dari asam p-aminobenzoat, spektroskopi (200-350 nm) secara akurat dapat diperoleh dengan hanya menggunakan 2 orbital pada orbital terisi dan tidak terisi, dibandingkan dengan memasukan masing-masing 10 orbital. Spectra orbital akan memberikan semakin banyak garis pada daerah energi tinggi tetapi tidak memberika pengaruh besar pada panjang gelombang maksimum. Akurasi dari spectrum yang diprediksi bergantung pada ukuran, yaitu ruang aktif orbital dari perhitungan CI, karena perhitungan CI lebih lama dibandingkan dengan SCF, maka ukuran molekul menjadi factor utama ketelitiannya.
Prosedur
1. gambarkan struktur dibenzalaseton dengan berbagai variasinya (ada 3 buah konformasi yang mungkin dibentuk), dan ubahlah dalam bentuk 3D dengan klik ganda pada tool selection (atau klik menu Build, pilih add H & Model build)
2. pilih metode semi empiris PM3 pada menu setup. Pada kotak dialog options, pilih RHF spin pairing (mutlak dipilih RHF, bukan UHF), atur total Charge pada nol, spin multiplicity pada 1,dan pilih lowest state.
3. pilih CI, dan pilih Singly Excited sebagai metode CI yang dikenal sangat efisien dan sangat baik dalam menentukan energi spektroskopi. Pilih Orbital Criterion, dan tentukan jumlah orbital terisi (occupied) dan orbital tidak terisi (unoccupied).
4. tutup kotak dialog dengan klik pada ok, kemudian pilih single point dari menu compute. Hyperchem akan melakukan perhitungan SCF untuk mendapatkan konfigurasi elektronik pembanding (reference) yang terasosiasi dengan keadaan dasar singlet dari molekul. Kemudian hyperchem menghasilkan satu seri konfigurasi tereksitasi singly, menghitung matrik Hamiltonian antara mereka dan kemudian didiagonalisasi suatu matrik untuk dapat menganalisis spectra UV-Vis.
5. jika perhitungan sudah selesai, pilih Electronic Spectrum pada menu compute. Dua set garis akan dimunculkan pada kotak dialog. Pada bagian atas akan dimunculkan semua keadaan elektronik tereksitasi (singlet dan triplet), sedangkan pada bagian bawah hanya menunjukan keadaan yang aktif secara spektroskopi dan intensitas relative mereka. Jika diklik pada bagian bawah, maka garis berwarna hijau akan berubah menjadi violet dan di kotak bawah akan ditunjukan hasil analisisnya.
6. lakukan analisis UV-Vis terhadap senyawa yang lain (variasi R dengan –OH, -OCH3, -NO2, -COOH, -NH2, COOCH3) dan bandingkan hasil pengukuran UV dengan data eksperimental yang tersedia. Untuk mendapatkan hasil yang sesuai, anda juga harus memvariasi metode semiempiris yang digunakan dalam metode single point.
Hasil
| Gugus ( R ) | λ maksimum |
| -H | |
| -OH | |
| -OCH3 | |
| -NO2 | |
| -COOH | |
| -NH2 | |
| -COCH3 | |
Analisis
1. jelaskan pengaruh substituen terhadap λ maksimum yang diperoleh dari perhitungan kimia komputasi.
ZINDO adalah metode semiempiris yang parameterrisasinya didasarkan pada data spektroskopi sehingga diharapkan pengukuran spectra dengan metide ZINDO akan menghasilkan data yang bersesuaian dengan data eksperimen. Bandingkan hasil yang anda peroleh dengan hasil yang diperoleh dengan metode ZINDO.
Langganan:
Postingan (Atom)